发布时间:2026-11-13
背景:氧化应激和内皮功能障碍是动脉粥样硬化(AS)的关键驱动因素,但扰动血流条件下调控氧化应激的机制尚不完全清楚。泛素-蛋白酶体系统,尤其是E3泛素连接酶,可能在调节这些过程中发挥关键作用。FBXO38是一种参与蛋白酶体降解的E3连接酶,已被发现参与多种生理通路,但其在内皮细胞氧化应激调控中的作用尚不清楚。
方法:我们假设FBXO38通过促进Nox1(活性氧的主要来源)的泛素-蛋白酶体依赖性降解,减轻低振荡剪切应力(LOSS)诱导的内皮损伤。利用人脐静脉内皮细胞(HUVECs)体外LOSS模型和小鼠颈动脉部分结扎体内模型,通过qPCR、Western blot、免疫荧光和免疫组化评估FBXO38和Nox1的表达。
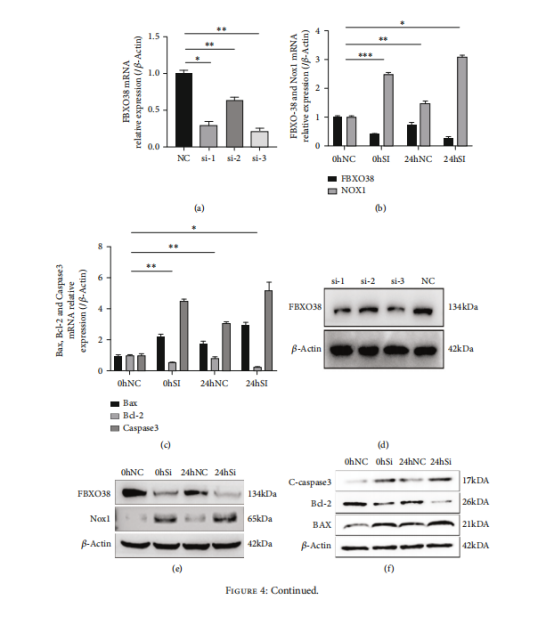
结论:结果显示,LOSS显著降低FBXO38蛋白表达(24h时降低约60%,p<0.0001),导致Nox1蛋白水平升高(约2倍,p<0.001)和细胞凋亡增加。FBXO38过表达显著减轻Nox1积累(降低约50%,p<0.05)、减少ROS产生并改善LOSS条件下的细胞活力,而FBXO38敲低则加重这些效应。此外,FBXO38直接与Nox1相互作用,提示存在泛素依赖性降解机制。
关键词: 凋亡;动脉粥样硬化;FBXO38;LOSS;Nox1
核心内容:
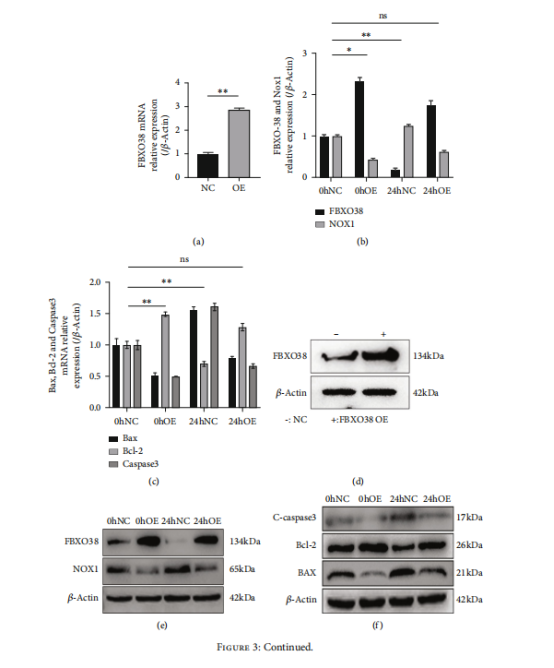
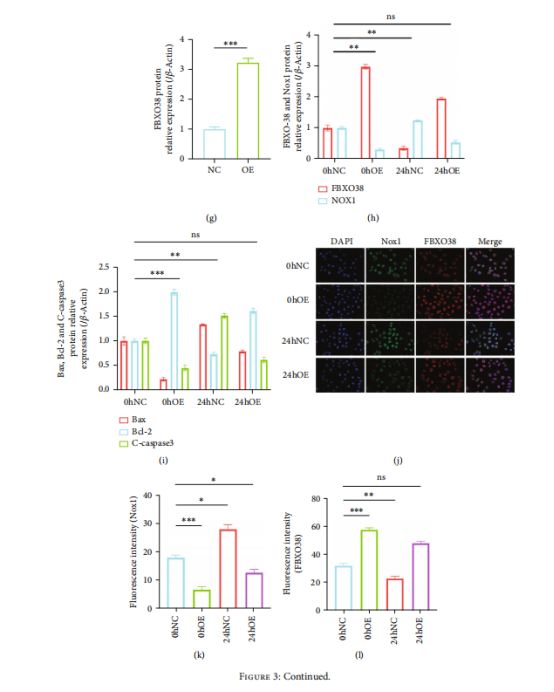
本研究首次揭示E3泛素连接酶FBXO38是低振荡剪切应力(LOSS)诱导血管内皮损伤的关键保护因子:LOSS使FBXO38蛋白降低约60%,导致Nox1累积(升高约2.5倍)、ROS增加(约5.5倍)、内皮凋亡加剧(6.6%→32.6%);
FBXO38与Nox1直接结合,通过泛素-蛋白酶体途径促进Nox1降解,过表达FBXO38可降低Nox1约50%、减少ROS和凋亡,敲低则加重损伤,敲除Nox1可部分逆转;体内小鼠颈动脉部分结扎模型同样证实LCCA内皮FBXO38降低约60%、Nox1升高约1.7倍,伴内膜增生和管腔狭窄。
综上,LOSS→FBXO38下调→Nox1降解减少→Nox1累积→ROS升高→内皮凋亡和损伤→促进动脉粥样硬化,FBXO38-Nox1轴是连接血流扰动与血管内皮损伤的关键机制,FBXO38有望成为动脉粥样硬化治疗的新靶点。
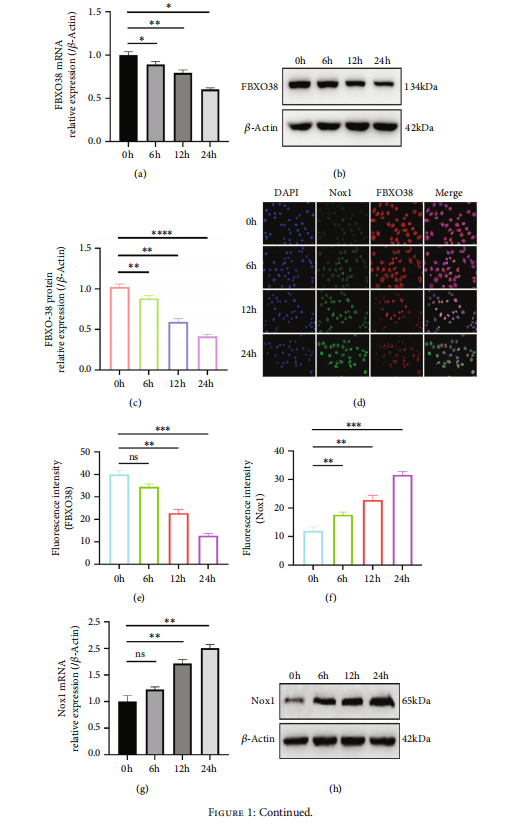
LOSS下调FBXO38:低振荡剪切应力作用于血管内皮细胞,导致E3泛素连接酶FBXO38的mRNA和蛋白表达显著降低(24h蛋白下降约60%)。
FBXO38减少导致Nox1累积:FBXO38作为SCF型E3泛素连接酶复合物的底物识别亚基,正常情况下与Nox1直接结合并促进其泛素化降解。FBXO38下调后,Nox1蛋白降解受阻,蛋白水平显著升高(约2.5倍)。
Nox1累积引发氧化应激:Nox1是内皮细胞ROS的主要来源,其累积导致ROS大量产生(约5.5倍),引发氧化应激。
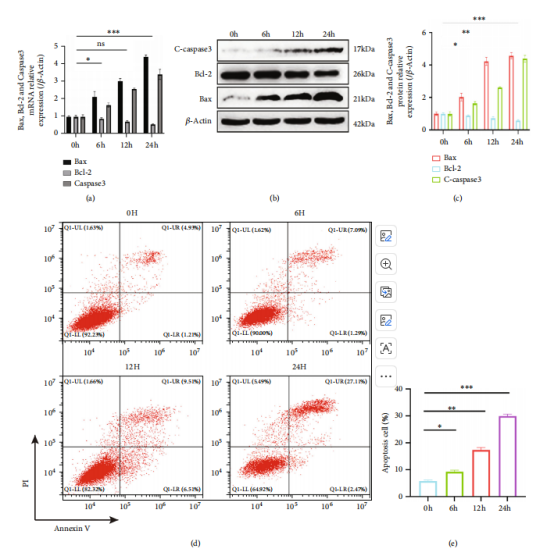
氧化应激导致内皮凋亡和损伤:ROS升高激活凋亡通路(Bax↑、cleaved-caspase3↑、Bcl-2↓),内皮细胞凋亡显著增加(6.6%→32.6%),最终导致血管内皮损伤和内膜增生,促进动脉粥样硬化。
1. 体外实验(HUVECs)
LOSS处理(6、12、24h)→ 检测FBXO38、Nox1表达(qPCR、Western blot、IF)
检测ROS水平(DCFH-DA)和凋亡(流式细胞术)
FBXO38过表达/敲低 → 检测Nox1、ROS、凋亡变化
Nox1 sgRNA敲除 + FBXO38敲低 → 验证Nox1的中介作用
Co-IP和IF → 验证FBXO38与Nox1直接相互作用
2. 体内实验(小鼠颈动脉部分结扎模型)
LCCA部分结扎(手术组)vs RCCA假手术组 → 28周后取材
HE染色 → 评估内膜增生和管腔面积
IHC → 检测内皮FBXO38和Nox1表达
3. 核心验证逻辑
LOSS → FBXO38↓ → Nox1↑ → ROS↑ → 凋亡↑
FBXO38过表达 → Nox1↓ → ROS↓ → 凋亡↓(保护效应)
FBXO38敲低 → Nox1↑↑ → ROS↑↑ → 凋亡↑↑(损伤加重)
Nox1敲除 → 部分逆转FBXO38缺失的损伤效应(证实Nox1是关键中介)
本研究首次揭示FBXO38是血流扰动下内皮氧化应激的关键“刹车”:LOSS使FBXO38下调约60%,导致Nox1累积、ROS爆发、内皮凋亡加剧;过表达FBXO38可逆转损伤。机制上,FBXO38与Nox1直接结合并通过泛素-蛋白酶体途径促进其降解,从蛋白降解层面解释了Nox1在扰动血流下累积的原因,为动脉粥样硬化提供了新机制视角。局限:未做直接泛素化实验;未在体内调控FBXO38;模型仅限颈动脉;缺乏人类样本验证。
LOSS→FBXO38下调→Nox1降解受阻→Nox1累积→ROS升高→内皮凋亡和损伤→促进动脉粥样硬化。FBXO38-Nox1轴是连接血流扰动与内皮损伤的关键机制,FBXO38有望成为动脉粥样硬化治疗的新靶点。
未来研究
直接泛素化验证:开展体外泛素化实验,结合质谱鉴定Nox1泛素化位点,明确FBXO38是否直接催化Nox1泛素化。
体内干预验证:构建FBXO38敲除或转基因小鼠模型,结合颈动脉结扎模型,验证靶向FBXO38-Nox1轴的体内抗动脉粥样硬化效果。
药物开发:筛选靶向FBXO38的小分子激活剂或基因编辑策略,评估其恢复FBXO38功能、减轻内皮损伤的治疗潜力。
扩展血管床与临床样本:在冠状动脉、外周动脉等其他血管床验证机制;检测人类动脉粥样硬化斑块中FBXO38与Nox1的表达相关性。
补偿机制探索:研究FBXO38缺失时内皮细胞是否通过NF-κB、Nrf2等通路代偿维持氧化还原稳态。
拓展其他血管疾病:评估FBXO38在冠心病、外周动脉疾病、脑卒中等血流相关血管疾病中的作用。
文献推荐
IF 3.4
YP-Ab-02895anti-Nox1 antibody